Le D-T-P entre dans les lignes directrices : d’une pratique pionnière au standard réglementaire
En vingt-quatre mois, la recherche direct-to-participant est passée du statut d’« innovation » à celui de norme d’écriture des BPC. Une lecture brève de la guidance finale de la FDA sur les DCT et de l’ICH E6(R3) avec son annexe 2.
Analyse · · 3 min
En l'espace de vingt-quatre mois, la recherche direct-to-participant (D-T-P) a franchi une ligne qui compte. Ce n'est plus une innovation que les sponsors doivent défendre devant un régulateur. C'est désormais la manière dont les Bonnes Pratiques Cliniques s'écrivent. Notre équipe fondatrice la pratique depuis des années, avant même qu'un terme existe pour la nommer, et le corpus réglementaire de 2024-2026 a rattrapé des années de preuves de terrain.
Le terme lui-même n'est pas nouveau. Le premier essai clinique entièrement virtuel et direct-to-participant remonte généralement à l'étude REMOTE de Pfizer en 2011, un essai sur l'hyperactivité vésicale qui a recueilli le consentement, recruté et suivi les participants entièrement depuis leur domicile. A suivi une longue décennie d'expérimentation : registres, programmes de données générées par les patients, designs hybrides et, à partir de 2020, un test de terrain forcé à l'échelle industrielle pendant la COVID. Ce qui manquait était un texte réglementaire nommant la pratique et en fixant les attentes. Cet écart s'est comblé entre fin 2022 et mi-2026.
Quatre moments réglementaires comptent. Premièrement, décembre 2022 : le document de recommandation EMA/HMA/CE sur les éléments décentralisés dans les essais cliniques, première position européenne coordonnée selon laquelle une conduite de type DCT est compatible avec le droit existant. Deuxièmement, mai 2023 : le projet de guidance de la FDA sur les Decentralized Clinical Trials for Drugs, Biological Products, and Devices. Troisièmement, et de façon décisive, le 18 septembre 2024 : la FDA a finalisé ce texte sous le titre « Conducting Clinical Trials With Decentralized Elements » (Federal Register vol. 89 n° 181), première guidance américaine définitive qui traite les éléments à distance et D-T-P comme des outils ordinaires de la conduite d'essai plutôt que comme des exceptions à justifier. Quatrièmement, le pilier ICH : l'ICH E6(R3), Step 4 adopté le 6 janvier 2025, est délibérément neutre sur le plan technologique et fondé sur des principes, ouvrant la porte aux modèles décentralisés par construction ; son annexe 2, adoptée au Step 4 le 3 juin 2026, est le premier texte ICH qui nomme les designs d'essai non traditionnels et les éléments décentralisés et précise comment s'étendent les responsabilités du sponsor et de l'investigateur lorsque les activités se déroulent à domicile, en pharmacie ou via une infirmière mobile.
En langage clair, ces textes convergent sur quatre points. La responsabilité du sponsor ne se dilue pas quand l'étude se déplace vers le participant, elle le suit. La provenance des données et la piste d'audit suivent le participant à travers les différents contextes, pas le centre. Le consentement éclairé, la surveillance de la sécurité et la supervision de l'investigateur s'étendent explicitement aux points de contact à distance et D-T-P, avec une répartition claire des responsabilités. Et la gestion de la qualité fondée sur le risque est le système d'exploitation sous-jacent : des contrôles proportionnés, une justification documentée, et la preuve que le sponsor comprend réellement où se situent les risques.
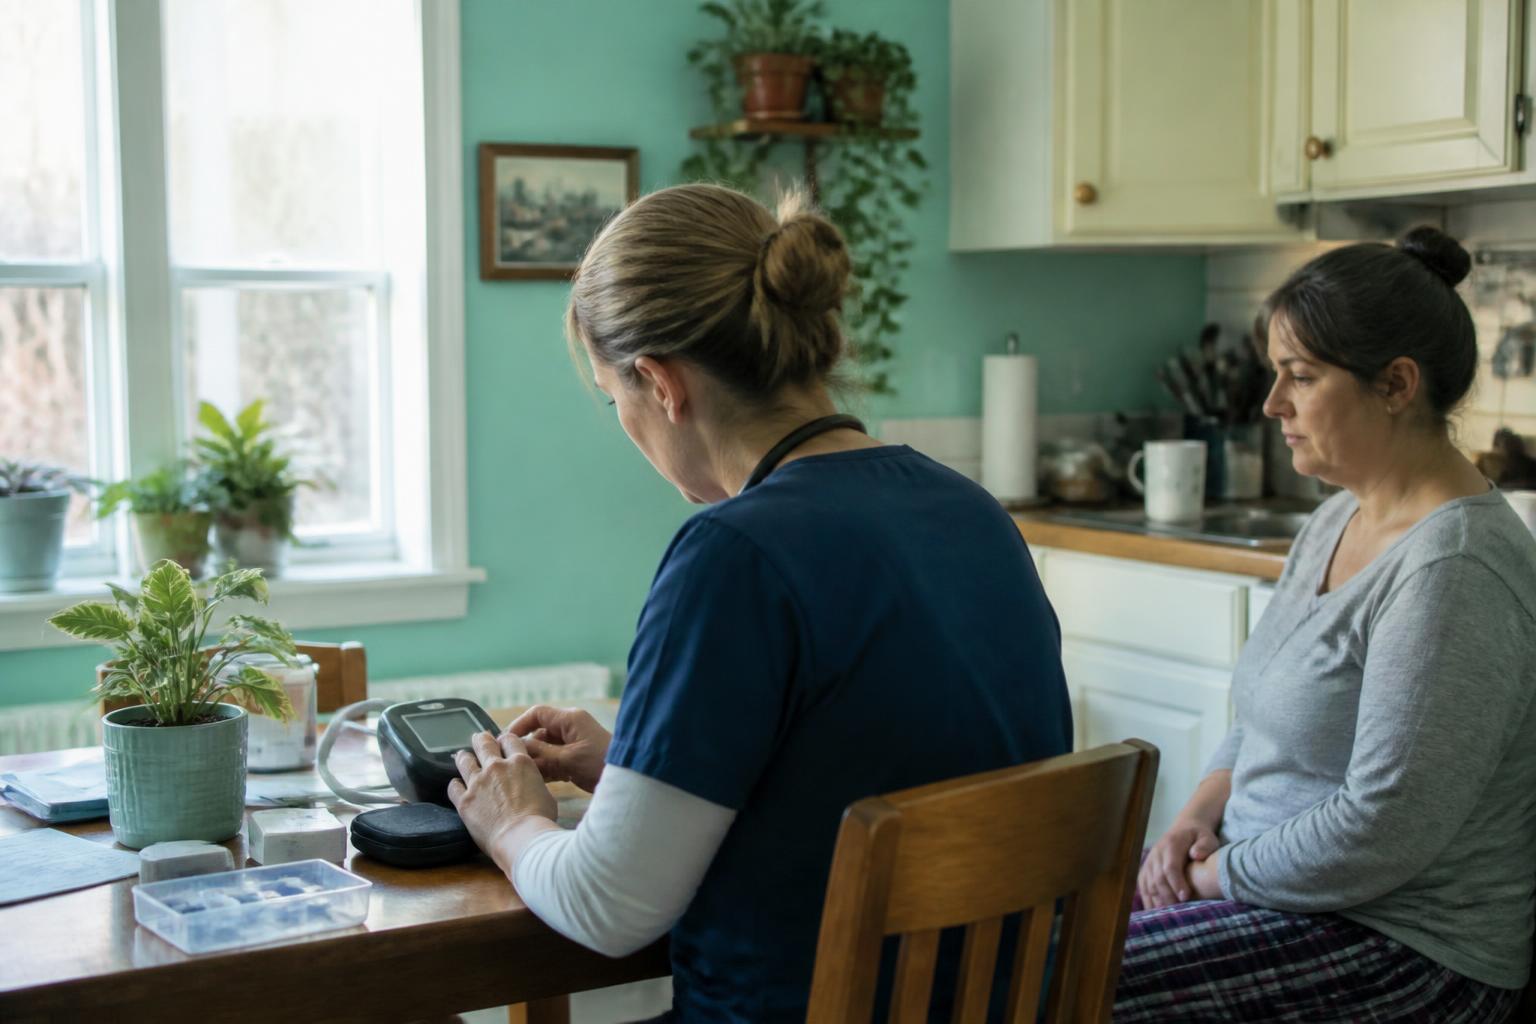
Pour les sponsors, trois conséquences pratiques en découlent. Un : les éléments D-T-P et décentralisés ne sont plus une dérogation à justifier, ils constituent une option de design que le régulateur attend des sponsors qu'ils évaluent, et qu'ils doivent défendre lorsqu'ils choisissent de ne pas y recourir. Deux : le niveau d'exigence de qualification a évolué. Ce que les sponsors évaluent désormais dans la due diligence d'une CRO, ce sont les preuves sous-jacentes, le SMQ, la conformité au 21 CFR Part 11, la gouvernance et la sécurité des données, les registres de formation BPC, la posture RGPD, car la guidance présuppose que tout cela est déjà en place. Trois : pour les populations rares, dispersées ou difficiles à recruter, le design phygital, hôpitaux · professionnels de santé de proximité · pharmacies · domicile, connectés sur une infrastructure unique, est désormais le standard conforme, et non plus l'alternative audacieuse.
C'est le moment pour lequel Evidilya a été bâtie. Notre produit, ECS®, a été conçu comme un écosystème de recherche virtuel pour la recherche direct-to-participant bien avant que cette guidance n'existe, et notre organisation est Sponsor-Qualified sur huit domaines de due diligence : SMQ, sécurité des données, 21 CFR Part 11, RGPD, BPC, pharmacovigilance, continuité d'activité et éthique. People & Research First® n'est pas un slogan ; c'est la raison pour laquelle notre modèle opérationnel se lit aujourd'hui comme se lisent désormais les lignes directrices.
Sources. FDA, Conducting Clinical Trials With Decentralized Elements, final guidance, 18 sept. 2024 (fda.gov, Docket FDA-2022-D-2870). ICH, E6(R3) Good Clinical Practice, Step 4, 6 janv. 2025 (database.ich.org). ICH, E6(R3) Annex 2, Step 4, 3 juin 2026 (database.ich.org). EMA, ICH E6 Good Clinical Practice scientific guideline (ema.europa.eu). EMA/HMA/EC, Recommendation paper on decentralised elements in clinical trials, déc. 2022.
Rédigé par l’équipe scientifique d’Evidilya. Pour un entretien, des références ou la liste complète des publications, utilisez la page de contact.
Échangez avec notre équipe.
Confiez-nous votre question de preuve : nous vous indiquerons la voie défendable la plus directe.